小服AI
本文针对磷脂酰肌醇 3 – 激酶(PI3K)通路异常激活在人类癌症发生发展中的核心作用,以及现有泛 I 类 PI3K 抑制剂脱靶效应显著、临床应用受限的痛点,以诺华处于 III 期临床的 NVP-BKM120 为先导化合物,通过替换嘧啶骨架 C2 位吗啉环为各类脂肪族或长链芳香胺,设计合成了三类共 20 余种取代嘧啶、三嗪及喹唑啉衍生物。体外激酶筛选显示多数化合物对 PI3Kα 的 IC₅₀达纳摩尔级,其中 5d 活性与阳性对照相当,5p 活性最优(IC₅₀=18.0±1.9 nM)且展现出 112 倍的 PI3Kβ/α 高选择性,同时为强效 PI3Kα/δ 双重抑制剂。体外对 19 种人癌细胞株均呈微摩尔级细胞毒性,5d 在 MDA-MB-231 乳腺癌裸鼠异种移植模型中以 30mg/kg 剂量显著抑制肿瘤生长且无明显体重下降。分子对接揭示了化合物与 PI3K 亚型的结合模式,明确了嘧啶骨架、C2 位取代及手性构型对活性与选择性的关键影响,为开发高选择性、低毒性的 PI3K 靶向抗癌药物提供了优质候选分子和重要的结构 – 活性关系指导。
本文使用Discovery Studio 2.5软件完成了分子对接与蛋白 – 配体相互作用分析,为解释化合物的 PI3K 抑制活性、同工酶选择性及结构 – 活性关系(SAR)提供了关键的结构生物学依据。用 Discovery Studio 中的C-DOCKER模块进行分子对接,该模块基于 CHARMm 力场,通过模拟退火算法生成配体构象并优化其在蛋白结合口袋中的位置,能够准确预测小分子与蛋白的结合模式。蛋白受体准备,选择已解析的 PI3K 各亚型晶体结构作为模板:PI3Kα(PDB ID: 3ZIM)、PI3Kβ(PDB ID: 3T8M)、PI3Kγ(PDB ID: 4ANV)、PI3Kδ(PDB ID: 2WXF),为蛋白添加氢原子,采用CHARMm 力场进行能量优化,去除共晶配体和水分子基于共晶配体 KKR 的结合位置定义对接活性位点球体。
在 Discovery Studio 中构建目标化合物(5d、5p、18a)的三维结构,对配体进行几何优化和能量最小化,生成低能构象用于后续对接。使用 C-DOCKER 协议将优化后的配体分别对接到各 PI3K 亚型的活性位点。生成多个对接构象,根据 C-DOCKER 打分函数筛选出结合能最低、构象最优的复合物相互作用分析,可视化分析最优对接构象中配体与蛋白残基之间的相互作用,定量计算氢键的键长、键角,识别 π-π 堆积、疏水作用等非共价相互作用。
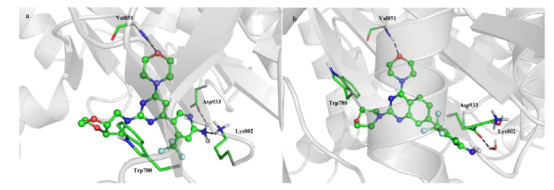
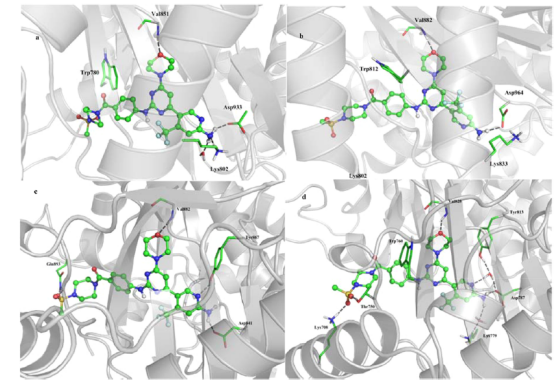
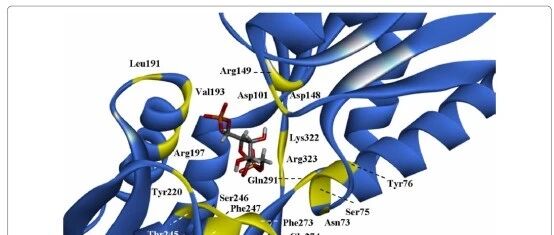
解释 5d 和 5p 对 PI3Kα 的高活性,5d 与 PI3Kα 形成3 个关键氢键:C4 位吗啉环的氧原子与铰链区 Val851 形成氢键(键长 1.9 Å),吡啶环的氨基分别与 Asp993(2.0 Å)和 Lys802(2.1 Å)形成氢键。5p 除了形成上述 3 个氢键外,还额外与 Trp780 形成T 型 π-π 堆积作用,这解释了为什么 5p 对 PI3Kα 的抑制活性(IC₅₀=18.0 nM)优于 5d(IC₅₀=31.0 nM)。揭示 5p 对 PI3Kβ 的高选择性机制,5p 与 PI3Kβ 结合时,仅与 Val882 形成 1 个氢键,并与 Trp812 形成 π-π 堆积作用,关键差异在于:吡啶环的氨基仅与 Asp964 形成氢键,缺失了与 Lys833 的相互作用,导致其对 PI3Kβ 的结合亲和力显著降低,从而实现了 112 倍的 PI3Kβ/α 选择性。阐明 18a 完全失活的原因,喹唑啉骨架取代嘧啶骨架后,18a 无法进入 PI3Kα 的活性口袋,更重要的是,18a 不能形成上述任何关键氢键相互作用,这直接解释了为什么其 PI3Kα 抑制活性完全丧失(IC₅₀>10000 nM),将 Discovery Studio 中得到的最优对接构象作为初始结构,使用 Amber12 软件进行了8 ns 的分子动力学模拟。验证了对接结果的稳定性,进一步确认了关键相互作用在动态过程中的持续性。
参考文献:Design, Synthesis, and Biological Evaluation of Substituted Pyrimidines as Potential Phosphatidylinositol 3‑Kinase (PI3K) Inhibitors